
27.10.2026
Relevant für Elektronik, Katalyse und Energiespeicherung: Neues Verfahren erschließt Kristalle jenseits klassischer Schichtsysteme
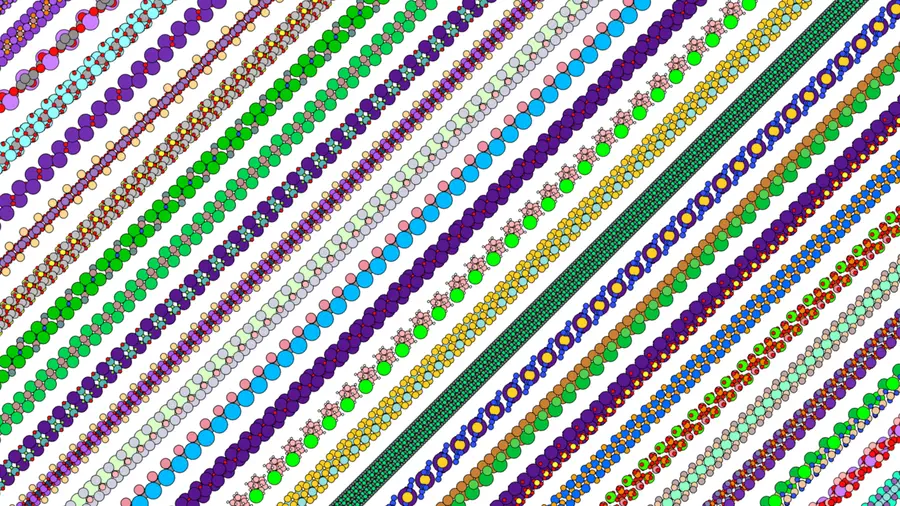
Seitenansichten ausgewählter 2D-Strukturen aus dem neu erschlossenen Materialraum.
Zweidimensionale Materialien können Eigenschaften besitzen, die in ihren dreidimensionalen Ausgangsstoffen nicht auftreten und sind dadurch beispielsweise für elektronische Anwendungen besonders interessant. Bislang konzentrierte sich die Suche vor allem auf Kristalle, die bereits aus schwach miteinander verbundenen Schichten bestehen. Ein Team der Technischen Universität Dresden (TUD) und des Helmholtz-Zentrums Dresden-Rossendorf (HZDR) hat nun erstmalig ein effizientes Rechenverfahren entwickelt, das für jede Art von Kristallen abtrennbare atomare Lagen vorhersagt. Bei der Analyse von mehr als 24.000 bekannten Kristallstrukturen identifizierte es 2.531 besonders aussichtsreiche Kandidaten. Die Ergebnisse sind in 'Nature Communications' erschienen.
Vom Kristall zu einer neuen Welt der 2D-Materialien
Seit der Herstellung von Graphen im Jahr 2004 wecken zweidimensionale Materialien großes wissenschaftliches und technologisches Interesse. Da sie nur wenige Atomlagen oder sogar eine einzige Lage dick sind, können sie besondere elektronische, magnetische oder chemische Eigenschaften besitzen. Das macht sie etwa für Elektronik, Katalyse und Energiespeicherung interessant.
Die meisten bekannten Vertreter entstehen aus sogenannten van-der-Waals-Kristallen. Diese bestehen ähnlich wie ein Buch aus übereinanderliegenden Schichten, zwischen denen vergleichsweise schwache Kräfte wirken. Einzelne Lagen lassen sich deshalb relativ leicht ablösen. In nicht geschichteten Kristallen bilden die Atome dagegen ein dreidimensionales Netzwerk aus deutlich stärkeren Bindungen. Welche dieser Festkörper sich dennoch in stabile Lagen aufspalten lassen, war bislang nur schwer vorherzusagen.
„Die Auswahl geeigneter Ausgangsmaterialien für Experimente beruhte bei dieser noch jungen Materialklasse häufig auf Erfahrung und Intuition“, erläutert Dr. Rico Friedrich, DRESDEN-concept Research Group “Autonomous Materials Thermodynamics – AutoMaT” . „Mit unserem universellen Verfahren können wir nun für jedes Material untersuchen, an welchen Stellen sich ein Kristall bevorzugt spalten lässt und ob dabei eine stabile zweidimensionale Struktur entstehen kann.“
Bindungsstärken statt bloßer Abstände
Im Zentrum des neuen Ansatzes steht das „eXfoliation and Cleavage Potential“, kurz XCP. Das Rechenmodell schätzt anhand der beteiligten chemischen Elemente und ihrer Abstände sehr genau ab, wie stark einzelne Atome miteinander verbunden sind. Zwei ergänzende Algorithmen suchen anschließend entweder nach leicht abtrennbaren Kristallebenen oder entfernen im Modell schrittweise die schwächsten Bindungen, bis zweidimensionale Teilstrukturen übrigbleiben. Dadurch erkennt das Verfahren auch atomar unebene Trennflächen.
„Elektronische Strukturrechnungen für jede denkbare Oberfläche wären ausgesprochen aufwendig“, sagt Erstautor Tom Barnowsky, Doktorand an der Professur für Theoretische Chemie der TU Dresden. „Unser effizientes Modell kann große Materialdatenbanken dagegen mit minimalem Rechenaufwand durchsuchen. Detaillierte Berechnungen sind erst für die besonders vielversprechenden Treffer erforderlich.“
Umfangreiche Tests mit bereits experimentell hergestellten zweidimensionalen Materialien zeigten, dass das Verfahren die bevorzugten Trennebenen zuverlässig bestimmen kann. Es steht Interessenten auch als Web-Tool frei zur Verfügung (http://xcp.hzdr.de/).
Tausende aussichtsreiche Strukturen
Das Team wandte das Verfahren auf mehr als 24.000 bekannte, nicht geschichtete Kristallstrukturen aus einer der größten experimentellen Materialdatenbank an. Daraus wählten die Forschenden 2.531 besonders aussichtsreiche Kandidaten für genauere Berechnungen aus. Bei ihnen bleibt die chemische Zusammensetzung beim Ablösen erhalten, während die berechneten Bindungsverhältnisse die Bildung einer zweidimensionalen Struktur besonders stark begünstigen.
Die weiterführenden Untersuchungen bestätigten das Potenzial der Auswahl: Für den Großteil der Kandidaten berechnete das Team vergleichsweise geringe Ablösungsenergien. Viele der Strukturen erwiesen sich zudem als dynamisch und thermodynamisch stabil – eine Grundvoraussetzung für technologische Anwendungen. Ob und unter welchen Bedingungen sie sich tatsächlich herstellen lassen, müssen nun Experimente zeigen.
Die vorausgesagten 2D-Materialien unterscheiden sich deutlich von den Einträgen bestehender Datenbanken. Einige könnten beim Übergang zur dünnen Lage sogar ihre elektronischen Eigenschaften grundlegend verändern: Die Berechnungen sagen unter anderem Verbindungen voraus, die als dreidimensionale Kristalle Halbleiter sind, zweidimensional jedoch metallisch werden. Bei anderen entsteht eine direkte Bandlücke, die für optoelektronische Bauelemente interessant sein kann. Magnetische Kandidaten könnten zudem neue Möglichkeiten für die Spintronik zur Datenverarbeitung und -speicherung eröffnen.
„Unsere Ergebnisse erweitern den Horizont für zweidimensionale Materialien erheblich“, fasst Friedrich zusammen. „Das Verfahren liefert keine Garantie, dass sich jeder Kandidat im Labor herstellen lässt. Es zeigt aber, bei welchen Kristallen der experimentelle Aufwand besonders lohnenswert sein kann.“
Über die DRESDEN-concept Research Group AutoMaT:
Die DRESDEN-concept Research Group “Autonomous Materials Thermodynamics – AutoMaT” bereichert die Dresdner Forschung an der Schnittstelle von Chemie, Physik und Materialwissenschaften mit ihren datengetriebene Ansätze, die für die Entdeckung und Nutzung bisher unerforschter Materialklassen von entscheidender Bedeutung sein können. Unter der Leitung von Dr. Rico Friedrich wird sie gemeinsam getragen von der Professur für Theoretische Chemie der Technischen Universität Dresden (TU Dresden) und dem Helmholtz-Zentrum Dresden-Rossendorf (HZDR).
Publikation:
T. Barnowsky, C. Timm, R. Friedrich: High-Throughput Prediction of Exfoliable Non-van der Waals Materials from a Universal Potential, Nature Communications (2026). (DOI: 10.1038/s41467-026-76806-8) (https://doi.org/10.1038/s41467-026-76806-8)
Weitere Informationen:
Dr. Rico Friedrich
Leiter DRESDEN-concept Forschungsgruppe AutoMaT
Professur für Theoretische Chemie der TU Dresden
Institut für Ionenstrahlphysik und Materialforschung am HZDR
+49 351 463-34851